
Sturge-Weber-Syndrom (SWS)
Eine seltene Krankheit mit und ohne Behinderungen
Das Sturge-Weber-Syndrom (SWS) ist eine seltene neurokutane Erkrankung, die durch eine Kombination von Haut-, Augen- und neurologischen Symptomen gekennzeichnet ist. Es tritt in der Regel sporadisch auf und ist nicht erblich. Ursache ist eine somatische Mosaikmutation im GNAQ-Gen (9q21) Die Häufigkeit bei Geburt liegt in Europa bei 1:20.000 bis 1:50.000.
Hautbeteiligung:
Das auffälligste SWS-Merkmal ist der portweinfarbene Fleck, der in der Regel auf einer Gesichtshälfte, meist im Bereich der Stirn und des oberen Augenlids, auftritt. Diese gefäßerweiterte Hautveränderung ist meistens rot-violett und kann im Laufe der Zeit dunkler werden. Der Portweinfleck ist oft mit anderen Gefäßfehlbildungen verbunden.
Neurologische Symptome:
Die neurologischen Symptome des SWS sind auf die Anomalien der Blutgefäße im Bereich der Hirnhäute zurückzuführen. Diese Fehlbildungen können zu einer Vielzahl von Problemen führen. Als häufigstes Symptom treten Krampfanfälle auf (bei ca. 75 % der Kinder bis zum 6. Lebensmonat). Die Anfälle sind typischerweise fokaler Natur (also nicht den ganzen Körper betreffend) – mit und ohne Bewusstseinsstörung. Die neurologische und geistige Entwicklung sowie die Kontrollmöglichkeit der Anfälle hängen mit der Ausdehnung der Hirnbeteiligung und dem Alter, in welchem die Epilepsie beginnt, zusammen.
Des Weiteren können Entwicklungsverzögerungen, Lernbeeinträchtigungen, motorische Schwierigkeiten sowie schlaganfallähnliche Symptome auftreten. Die Schwere der neurologischen Symptome kann stark variieren.
Augenbeteiligung:
Ein Glaukom tritt bei 30-60 % der Betroffenen auf und geht mit dem Risiko einer frühen Sehbeeinträchtigung einher.
Diagnose und Behandlung:
Die Diagnose des Sturge-Weber-Syndroms (SWS) erfolgt in der Regel durch klinische Untersuchung nach der Geburt. Bei Vorliegen eines Portweinflecks im Bereich der Stirn und des oberen Augenlids liegt die Wahrscheinlichkeit einer Hirnbeteiligung bei 15-40 %. Bildgebende Verfahren wie MRT oder CT werden eingesetzt, um die Gefäßfehlbildungen im Gehirn zu identifizieren. Eine frühzeitige Diagnose ist entscheidend, um die neurologischen Symptome zu behandeln. Die übliche Therapie beinhaltet die Lasertherapie des Feuermals, Kontrolle des grünen Stars (Glaukom) durch Augentropfen oder Operation und den Einsatz von Medikamenten gegen die Anfälle (Anfallssuppressiva). Bei einer arzneimittelresistenten Epilepsie sollte eine frühzeitige Diagnostik in einem spezialisierten Zentrum erfolgen, um die Möglichkeiten eines hirnchirurgischen Eingriffs abzuklären.
Prognose:
Die Prognose von SWS ist sehr unterschiedlich. Ein früher Anfallsbeginn, arzneimittelresistente Anfälle und eine beidseitige Hirnbeteiligung werden mit schlechteren kognitiven Ergebnissen in Verbindung gebracht.
Fazit:
Das Sturge-Weber-Syndrom ist eine komplexe Erkrankung, die eine multidisziplinäre Herangehensweise erfordert. Eine frühzeitige Erkennung und ein individueller Behandlungsplan sind entscheidend, um die Lebensqualität der Betroffenen zu verbessern.
Fallbeispiel
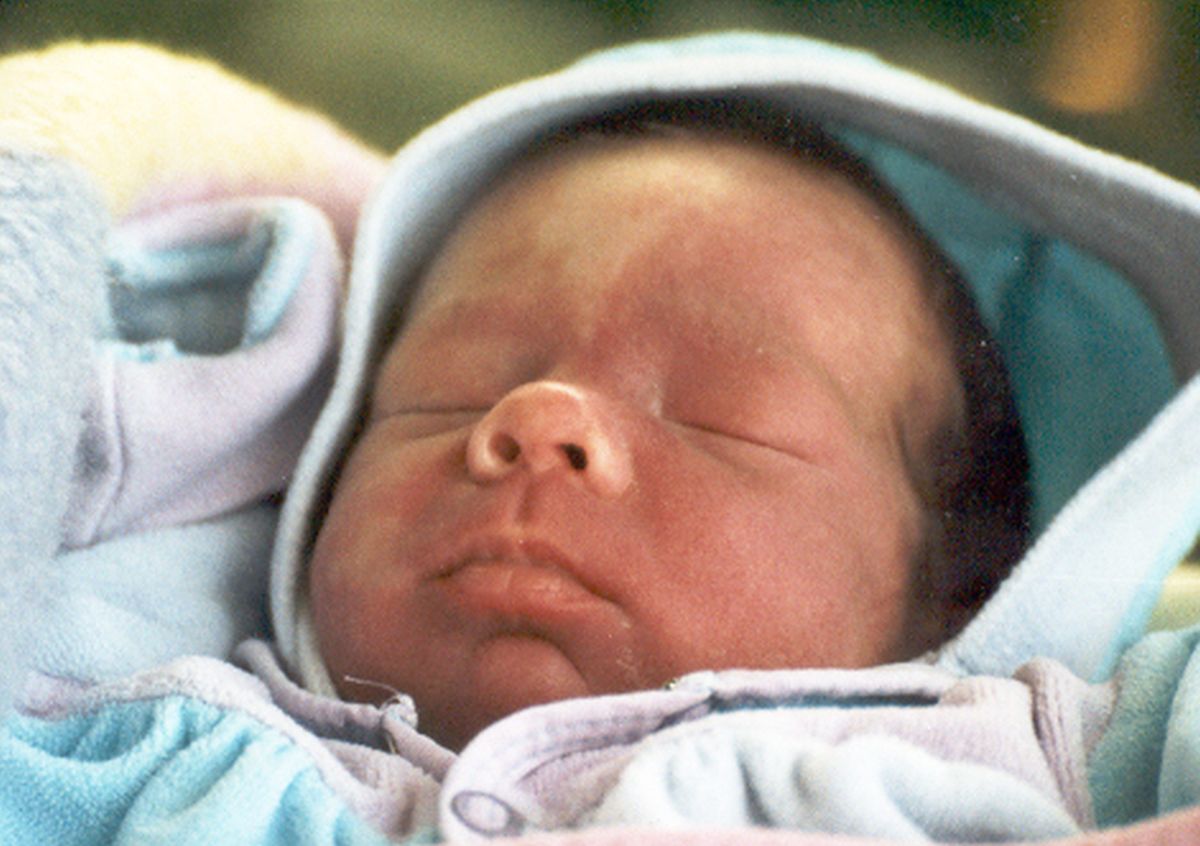
Lea wurde 1992 in der 32. SSW geboren. Der Verdacht auf ein Sturge-Weber-Syndrom wurde sofort geäußert, da der Naevus flammeus fast das ganze Gesicht bedeckt, sich über die linke Rückenpartie und dem linken Arm erstreckt. Bereits am 1. Lebenstag kam es zu einem Krampfanfall. Die Diagnosesicherung fand im 5. Lebensmonat durch ein Kernspintomogramm statt. Die Untersuchung zeigte ein ausgeprägtes SWS links und diskrete Veränderungen rechts.
Die medikamentöse Einstellung der Epilepsie war sehr schwierig. Mit 9 Monaten kam es zu einer drastischen Verschlechterung der Situation mit Anfallsserien, die selten unterbrochen werden konnten, sodass Lea nur durch eine Magensonde ernährt werden konnte. Eine körperliche und geistige Entwicklung war so nicht möglich. Mit 18 Monaten fand eine präoperative Untersuchung (Monitoring) in Bethel statt. Diese Untersuchung zeigte ein weitgehend einseitiges Krampfgeschehen, so dass ein operativer Eingriff (funktionelle Hemisphärektomie) möglich war und im 20. Lebensmonat erfolgreich in Würzburg durchgeführt wurde. Die Anfallsserien traten nicht wieder auf. Lea konnte einen Tag nach der OP wieder oral Nahrung zu sich nehmen.
Durch das Vorliegen der rechtsseitigen diskreten Veränderungen des Gehirns konnte auf eine Monotherapie mit Oxcarbazepin sicherheitshalber nicht verzichtet werden. 1998 traten Anfälle von der rechten Hirnhälfte auf, die in dieser Zeit mit Carbamazepin und Levetiracetam gut eingestellt werden konnten. Nun im Erwachsenenalter nimmt sie eine Kombination von drei Medikamenten über den Tag verteilt – erfolgreich: Sie hatte über Jahre keine Anfälle mehr.
Lea hat durch die OP eine spastische Hemiplegie (Halbseitenlähmung) rechts mit Spitzfußstellung, seit 1996 ist sie mit dynamischen Sprunggelenksorthesen versorgt. Durch dieses orthopädische Hilfsmittel war es für sie möglich, eine bessere Standfähigkeit zu erhalten und seit dem 5. Lebensjahr kann sie auch frei laufen. Im neunten Lebensjahr wurde dann eine Spitzfußoperation nach Vulpius durchgeführt, sodass Lea den Fuß seitdem plantigrad (mit der gesamten Fußsohle) aufsetzen kann. Außerdem trägt sie auf der gelähmten Seite eine Handorthese zur Kontrakturprophylaxe.
In ihrem dreizehnten Lebensjahr entschlossen wir uns, das bestehende Glaukom links mit Werten um 25-30, operieren zu lassen, weil die Kombinationstherapie mit Tropfen nicht den erwarteten Erfolg brachte.
Lea besuchte eine Waldorfschule für seelenpflegebedürftige Kinder. Sie hat dabei gute Entwicklungsfortschritte gemacht, sie kann gehen und liebt die Kommunikation. Sie war und ist eine fröhliche kommunikative Persönlichkeit und nimmt aktiv am häuslichen und werkstattlichen Leben teil. Dort arbeitet sie sehr gern mit den Kollegen auf Augenhöhe. Wir fahren gemeinsam mit dem Tandem und sie nimmt begeistert am Rolli-Sport teil. Für längere Gehstrecken nutzen wir einen Rollstuhl mit einem Einhand-Antrieb.
Selbsthilfe: Interessengemeinschaft Sturge-Weber Syndrom e. V.
1993 kam es zu einem ersten Treffen betroffener Familien und 1996 wurde der Verein gegründet. Mittlerweile sind wir auf 160 Mitgliedsfamilien angewachsen. Wir treffen uns jährlich einmal in Herbstein, das einigermaßen zentral in Deutschland liegt und laden Referenten der verschieden beteiligten medizinischen Fachgebiete ein.
Unser Ziel ist es, dieses seltene Krankheitsbild bekannter zu machen und insbesondere Eltern zu helfen, Ärzte zu finden, die Erfahrung mit dem SWS haben, um möglichst früh die richtigen Weichen zu stellen. Dank E-Mail gibt es auch Kontakte und Zusammenarbeit mit den italienischen, holländischen, britischen und amerikanischen Selbsthilfeverbänden. Die internationale Zusammenarbeit ist auch erforderlich, um weitere Forschungsprojekte bei diesem seltenen Krankheitsbild anzustoßen.
Dr. Pamela Hilgenberg und
Ulrike Anders-Kokegei
(Mütter betroffener Kinder)
IG Sturge-Weber-Syndrom e. V.
Daniela Hitzler
Deschenhof 1
73553 Alfdorf
07972 8814945
Daniela.hitzler(at)sturge-weber(dot)de
www.sturge-weber.de